Des outils numériques pour la pharma qui passent la revue de conformité
Nous développons des plateformes de formation et des outils d’aide à la décision clinique. Notre expérience des logiciels réglementés nous permet de repérer le moment où une application cesse d’être un outil de formation et devient un dispositif médical.
Un outil pharma repose sur deux niveaux de crédibilité
Il s’agit en réalité de deux domaines distincts. On les confond souvent, alors qu’ils demandent des compétences différentes.
La première condition est la crédibilité du contenu aux yeux de l’utilisateur. Un médecin, un chercheur ou une équipe des affaires médicales n’adopte l’outil que si son contenu inspire confiance et que son contexte clinique est compris.
Le second domaine est la sécurité des données sensibles et le respect des exigences de l’organisation, qui doivent être satisfaites avant que l’outil soit validé pour être utilisé en interne.
Une seule équipe fait évoluer l’outil à chaque étape
Recherche UX et discovery
Nous décomposons le processus de décision du médecin en étapes. Puis nous concevons des outils qui rendent le chemin vers l’objectif plus simple et plus court.
Développement logiciel
Nous développons des applications pour les équipes des affaires médicales et les chercheurs. Nous avons l’expérience des outils de formation et des circuits de validation des contenus.
IA et analyse de données
L’IA raccourcit l’accès au savoir. Pour les contenus cliniques destinés aux professionnels de santé, nous veillons à ce que chaque source soit citée avec rigueur.
Protection des données et cybersécurité
Nous décidons dès les premiers sprints comment les données médicales sensibles sont traitées, et nous sécurisons le système sans attendre.
Conformité et audit
Nous recueillons dès le départ les exigences du service conformité, car ce sont elles qui conditionnent la validation finale de l’outil.
Cloud
Nous vendons et configurons une infrastructure conforme aux exigences légales. En tant que revendeur AWS et Scaleway, nous optimisons les coûts, et nous adaptons le code au fournisseur de votre choix.
Support et maintenance
Après le lancement, nous mettons régulièrement à jour les contenus et les fonctionnalités avec vos experts, dans le cadre d’un SLA.
Management de la qualité
Nous tenons des enregistrements que votre service qualité interne peut reprendre sans reconstituer l’historique à grands frais.
Affaires réglementaires
Nous mettons de l’ordre dans les lignes directrices et montrons clairement à quel moment un outil numérique de formation devient un dispositif SaMD / SiMD.
Nous analysons d’abord les décisions cliniques que le produit doit soutenir
Utilisateurs et parcours
Nous étudions les tâches du personnel soignant et des patients, ainsi que les conditions dans lesquelles ils utiliseront le système.
Une solution qui répond à un besoin réel
Nous concevons l’outil autour du parcours réel, et pas seulement autour d’hypothèses commerciales. La technologie doit servir ce parcours.
Sécurité des données sensibles dès le départ
Dès le premier sprint, nous planifions le traitement et la sécurisation des données sensibles. Un cloud hébergé dans l’UE, comme Scaleway, n’est qu’un des éléments de réponse à ces exigences.
Produits numériques pour une pharma moderne
Nous concevons des plateformes de formation, des outils d’aide à la décision clinique et des solutions pour les équipes médicales. Découvrez nos projets dans ce domaine.
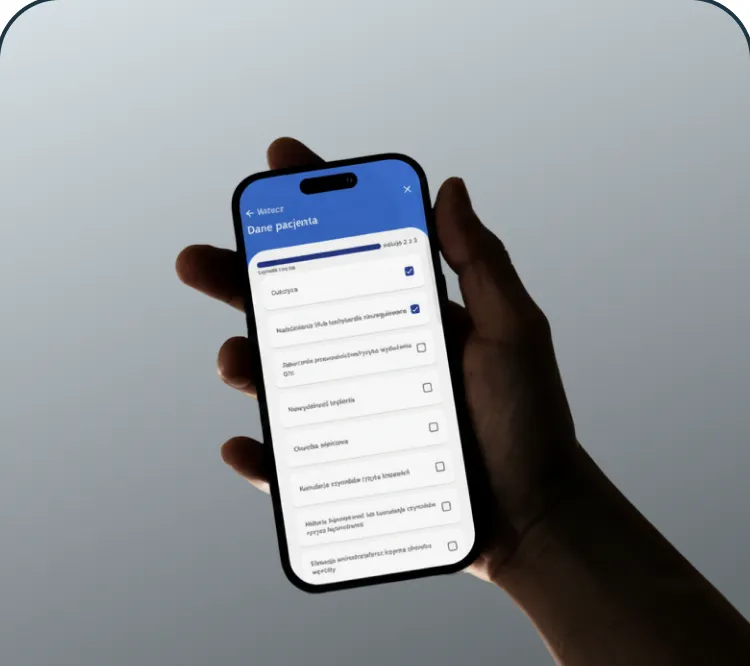 Application de sensibilisation à la santé mentale : Diagnozuj i LeczAvec Angelini Pharma, nous avons créé l’application « Diagnozuj i Lecz » (Diagnostiquer et traiter). Elle accompagne les médecins et les personnes qui repèrent les premiers symptômes de la dépression. L’objectif principal du projet est de mieux faire connaître les enjeux de la santé mentale.
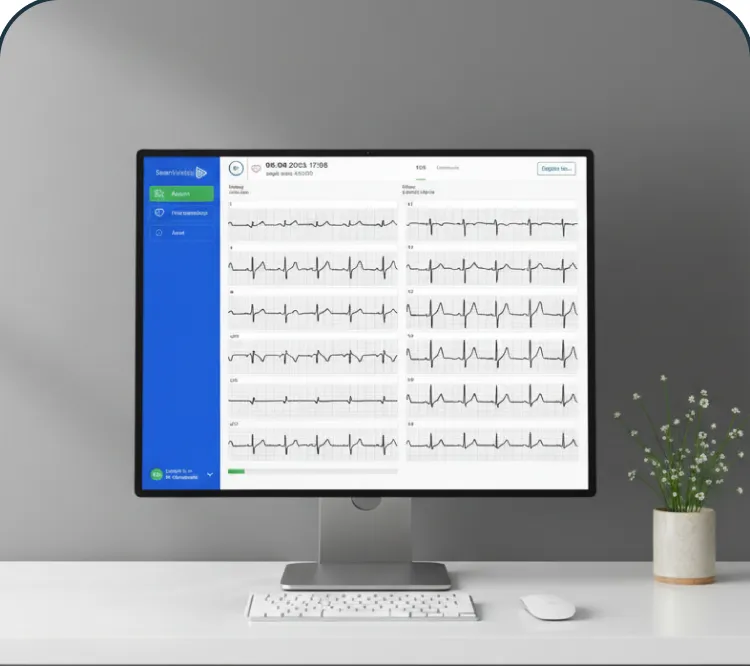 Application mobile d’ECG pour SmartMedicsSmartMedics est une application qui se connecte aux appareils d’ECG. Elle aide les médecins à diagnostiquer et à suivre les patients en temps réel.
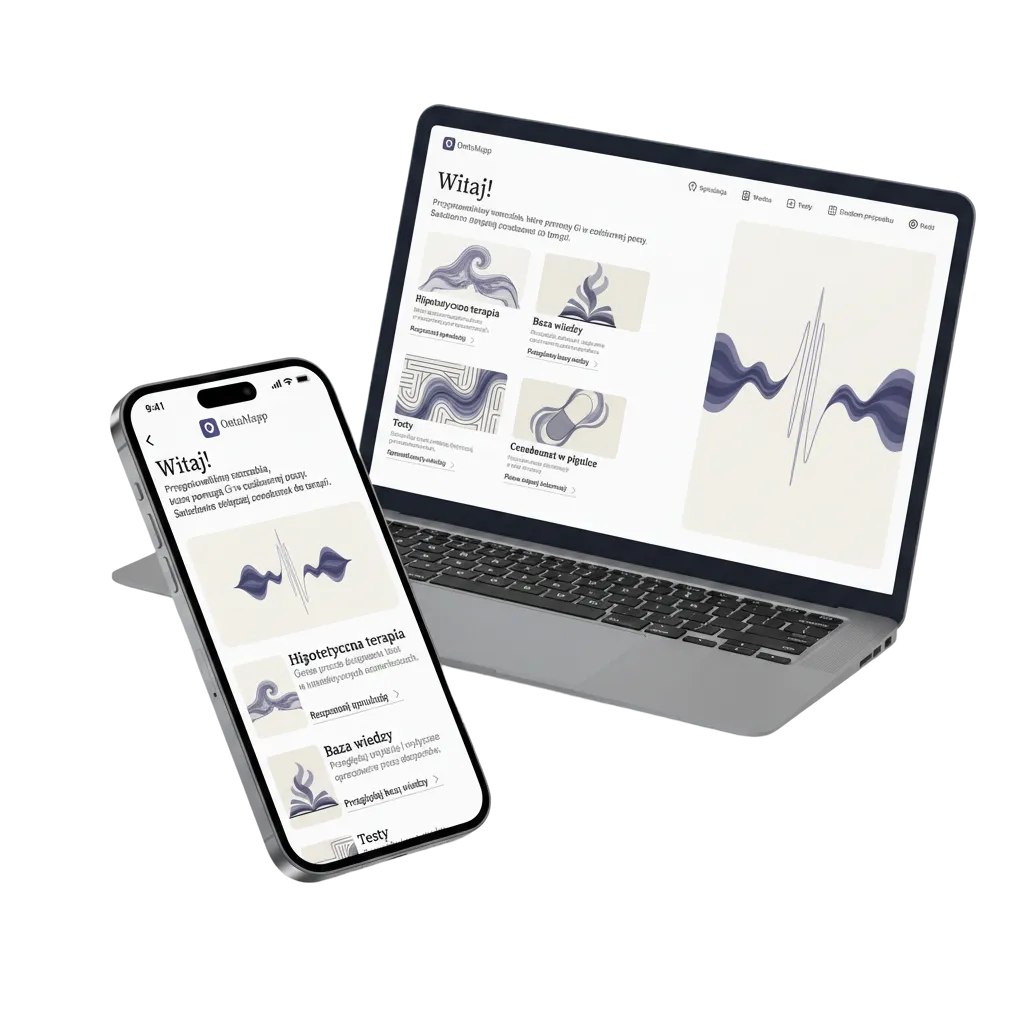 Plateforme de formation pour les neurologues qui traitent l’épilepsie pharmacorésistanteNous avons conçu une plateforme qui aide les neurologues à prendre leurs décisions de traitement antiépileptique. Le projet devait réunir dans un même outil le savoir médical, l’expérience utilisateur et les exigences métier.
- Application de sensibilisation à la santé mentale : Diagnozuj i LeczAvec Angelini Pharma, nous avons créé l’application « Diagnozuj i Lecz » (Diagnostiquer et traiter). Elle accompagne les médecins et les personnes qui repèrent les premiers symptômes de la dépression. L’objectif principal du projet est de mieux faire connaître les enjeux de la santé mentale.
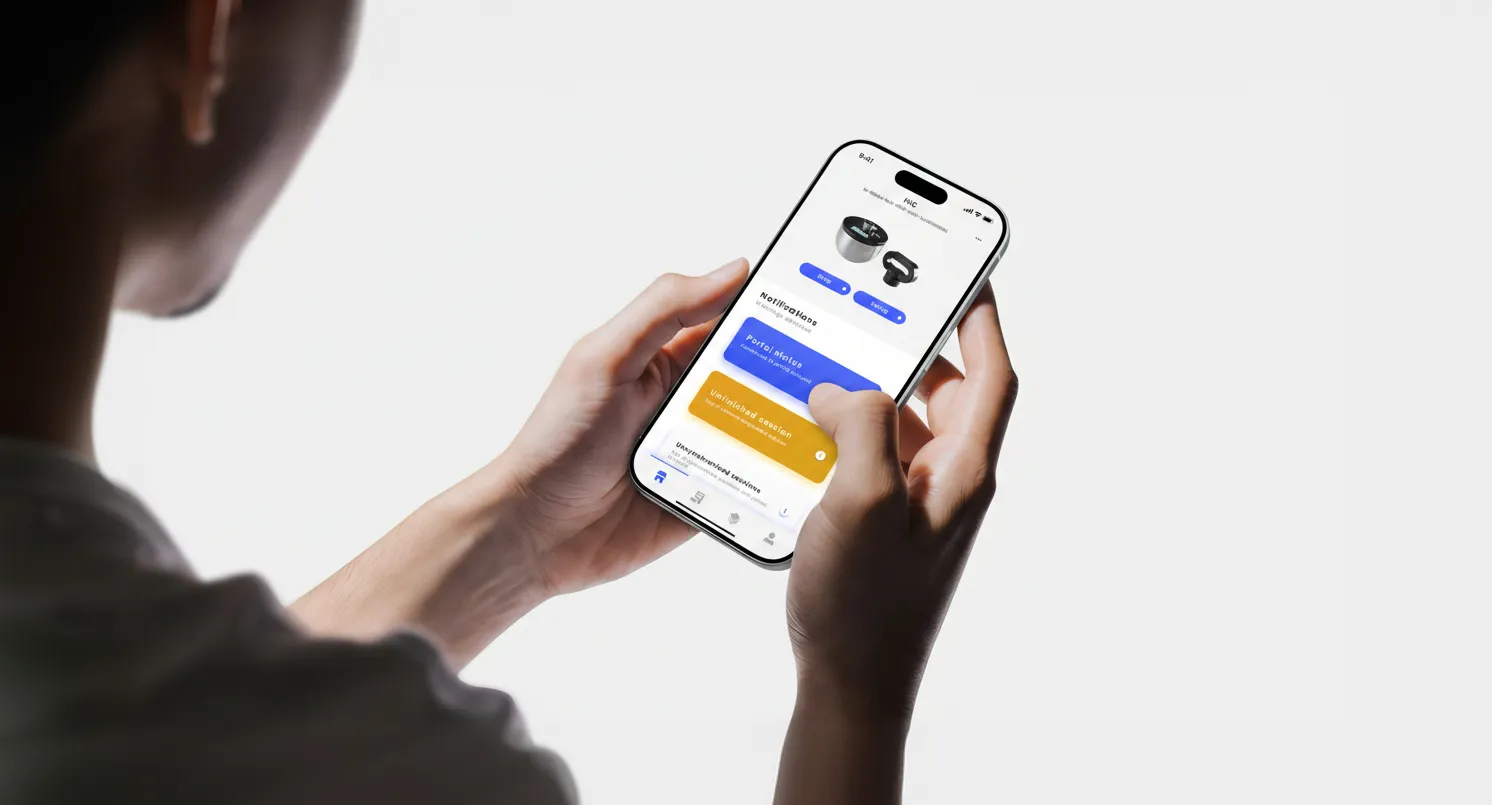 Nous avons construit le produit, puis fait évoluer l’applicationPlaygrounds & Pitches est une plateforme mobile et web d’évaluation de la sécurité des surfaces sportives. L’application fonctionne avec des appareils de mesure spécialisés et assiste les inspecteurs sur le terrain.
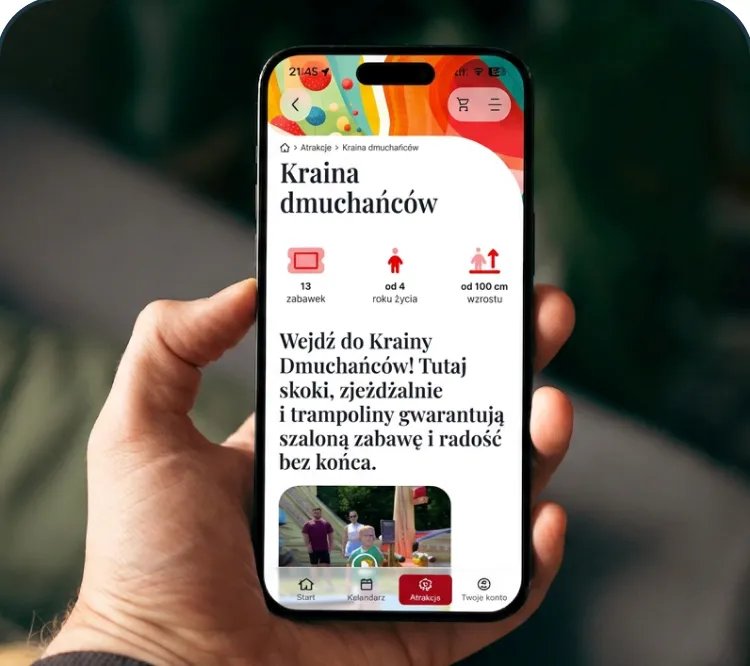 Application mobile pour le parc d’attractions JulinekJulinek est un parc d’attractions à la marque bien établie, avec une large offre d’attractions. Notre mission était de concevoir et de développer une application mobile qui permet aux visiteurs de planifier leur venue, d’acheter leurs billets et de profiter pleinement du parc en toute simplicité.
Découvrez comment nous travaillons avec des entreprises de toutes tailles
Startup
Vous avez une idée de nouveau produit ? Nous développons un MVP stable sur une architecture solide, prêt à grandir et à évoluer sans friction.PME
Vous cherchez un partenaire informatique prévisible ? Nous développons et faisons évoluer des systèmes avancés en respectant votre budget et les normes applicables, à chaque étape.Enterprise
Vous exploitez un système métier complexe ? Nous développons et maintenons des solutions critiques soumises à des exigences élevées de sécurité et de conformité.





- Braster
- IVES System
- Julinek
- Zign Innovation
- Genexo
- Wirelessvalue
- Blesu
- Ludify
- Big Sur Analytics
- SmartMedics
- Angelini Pharma
- SoDA
Votre outil doit passer la validation médicale et la revue de conformité ?
Nous connaissons ce processus du côté du prestataire. Parlons de ce qu’il faut régler avant le premier sprint, pour ne pas y revenir trois fois.
Questions fréquentes
Nous avons rassemblé les questions les plus fréquentes pour vous aider à mieux comprendre nos services et nos processus.
Une application patient peut-elle mentionner le nom d’un médicament soumis à prescription ?
Pas si le contenu s’adresse au grand public. Le droit pharmaceutique interdit la publicité auprès des patients pour les médicaments soumis à prescription médicale. Une application destinée au grand public doit donc rester au niveau de la maladie, de la substance active ou du contenu éducatif, sans élément promotionnel. Un outil réservé aux professionnels de santé est un autre cas : le champ autorisé est plus large, mais il suppose une vérification fiable de la qualité professionnelle de l’utilisateur. Cette distinction doit être tranchée dès la conception, car elle détermine le modèle de comptes, le contenu et toute l’architecture des droits d’accès.
Que se passe-t-il quand un utilisateur signale un événement indésirable dans l’application ?
Chaque signalement de ce type doit parvenir au système de pharmacovigilance du titulaire de l’autorisation de mise sur le marché, quel que soit l’endroit où il a été saisi. Cela vaut aussi pour le champ de texte d’un formulaire de contact ou pour un commentaire dans une enquête. Nous concevons pour cela un circuit dédié : détection du signalement, marquage, transmission au canal désigné et conservation d’une preuve horodatée de la transmission. Les délais sont courts, et l’absence d’un tel circuit fait partie des constats d’audit les plus fréquents pour les applications patients.
Le système doit-il être validé selon l’annexe 11 et le GAMP 5 ?
S’il intervient dans des processus GxP, oui. L’annexe 11 des BPF de l’UE et l’approche GAMP 5 définissent le périmètre de la validation des systèmes informatisés : qualification des fournisseurs, spécification des besoins utilisateurs, tests QI, QO et QP, maîtrise des changements, piste d’audit et gestion des données conforme aux principes ALCOA+. Nous dimensionnons ce périmètre selon l’évaluation des risques GxP : un outil de reporting et un système qui traite des données d’enregistrement n’appellent pas le même niveau de preuves. Nous préparons la documentation dans un format accepté par votre service qualité.
L’outil passera-t-il l’épreuve des médecins et du service conformité ?
Ce sont deux épreuves différentes, et l’outil doit réussir les deux. Le médecin juge si l’outil s’inscrit dans son parcours décisionnel sans lui ajouter de travail. Le service conformité vérifie que les données sensibles sont protégées, que la documentation existe et qu’elle tient en cas d’audit. Les conflits entre ces exigences apparaissent tôt, généralement autour de la connexion et du périmètre des données collectées. Nous les traitons dès l’architecture, car ensuite chaque modification coûte sur les deux fronts à la fois.
Comment garantissez-vous la crédibilité clinique d’une solution ?
Le point de départ est le parcours décisionnel du médecin, pas l’écran de l’application. La phase de discovery sert à étudier l’environnement de travail et les contraintes réelles de l’utilisateur, y compris le temps dont il dispose pour une seule interaction. Lors de projets précédents, nous avons fait vérifier les contenus par le conseil scientifique du client et mené des tests d’utilisabilité avec des médecins. Le meilleur design visuel perd son sens à la première erreur factuelle : nous considérons donc l’exactitude des contenus comme un critère d’acceptation d’une tâche, et non comme une remarque à corriger après le lancement.
Travaillez-vous directement avec nos experts médicaux ?
Oui, et c’est généralement une condition de réussite du projet. La logique du système repose sur les connaissances du conseil scientifique du client. Nous soumettons le flux d’informations aux médecins et aux chercheurs affectés au projet, qui relisent la présentation des données critiques avant la mise en production. Nous convenons aussi d’une procédure claire : qui approuve les contenus médicaux, dans quel délai et ce qui se passe lorsque les experts ne sont pas d’accord. Sans elle, le processus MLR peut bloquer un projet pendant des semaines.
Comment protégez-vous les données sensibles des patients et des établissements ?
Le contrôle d’accès, le chiffrement et la minimisation des données se planifient avec l’infrastructure, pas après le premier audit. Les données de santé font partie des catégories particulières de données au sens de l’article 9 du RGPD, ce qui se traduit par des exigences de conservation, de responsabilité et de pseudonymisation. Par défaut, nous concevons l’application pour qu’elle conserve le strict nécessaire au fonctionnement de ses fonctionnalités, et non tout ce qui peut être collecté. La solution livrée est accompagnée de la documentation des mesures techniques et organisationnelles, dans le format utilisé par les équipes d’audit interne.
Nos données resteront-elles dans un cloud européen ?
Oui. Appotype est revendeur de Scaleway, un fournisseur de cloud français, et nous proposons par défaut un hébergement selon ce modèle, avec des données dans des centres de données situés dans l’UE. Nous travaillons aussi sur l’infrastructure choisie par le client, y compris sur site. Le client reste responsable du traitement, et nous agissons en tant que sous-traitant dans le cadre d’un contrat de sous-traitance. Vous recevez également un dossier fournisseur prêt à l’emploi, qui répond en général aux questions du service juridique sans nouvel échange de courriers.
Quand utilisez-vous l’IA dans les outils pour l’industrie pharmaceutique ?
Quand le modèle apporte une valeur mesurable et que son résultat peut être vérifié. Nous utilisons des modèles de langage pour accélérer les revues de littérature, organiser la documentation et réaliser une première analyse des résultats. Nous ne les utilisons pas là où la réponse du modèle parviendrait à l’utilisateur comme contenu médical sans vérification. Chaque usage a des limites définies, un point de contrôle humain et une procédure en cas de réponse erronée. Les déploiements motivés uniquement par les attentes de la direction envers la technologie, nous les déconseillons, en général dès la première réunion.